同样叫美容仪,清洁护理、光照、射频、超声或微针的原理与宣称可能差别很大。美国买家说“要FDA”,也可能指不同的文件。先把产品属性和买家实际需要的证据讲清楚,后续安排才不会偏。
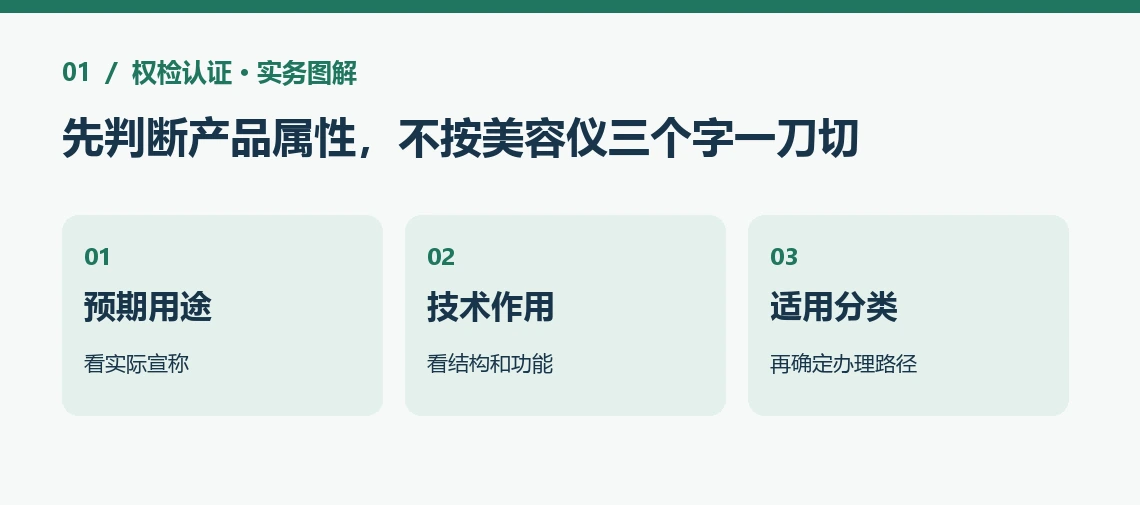
一、先判断产品属性,不按美容仪三个字一刀切
1.1 FDA怎样看美容设备?
FDA美容设备官方页面说明,其是否监管取决于预期用途,以及是否影响身体结构或功能。商品名称、外形、家用标签,都不能单独决定是否属于医疗器械。
核查时,应一起看说明书、包装、网站和平台宣传、作用原理、输出参数及使用部位。技术文件写一般护理,销售页面却宣传另一种作用,会给属性判断和后续合规带来问题。
1.2 不同技术应先问什么?
| 产品或技术方向 | 先核信息 | 不能直接推定 |
|---|---|---|
| 清洁、一般护理 | 实际作用及宣称 | 名字叫护理就一定豁免 |
| 射频、超声塑形等 | 能量、作用组织、用途和部位 | 全部使用同一个产品代码 |
| 光照、激光或IPL | 波长、输出、具体宣称 | 家用就不受监管 |
| 微针等皮肤接触设备 | 进入方式、深度、用途 | 只做电源测试即可 |
这张表是核查方向,不是分类结论。相似的产品照片,不能代替完整的技术与用途比较。
1.3 怎样查分类和产品代码?
可从FDA产品分类数据库查器械名称、产品代码、类别、法规号和审查类型,再核具体定义是否与自己的用途及技术一致。
不要只搜一个中文商品名,看到类似结果就沿用。范围不清或技术用途差异较大时,应按相应程序进一步确认,而不是用竞争对手的代码强行解释自己的产品。
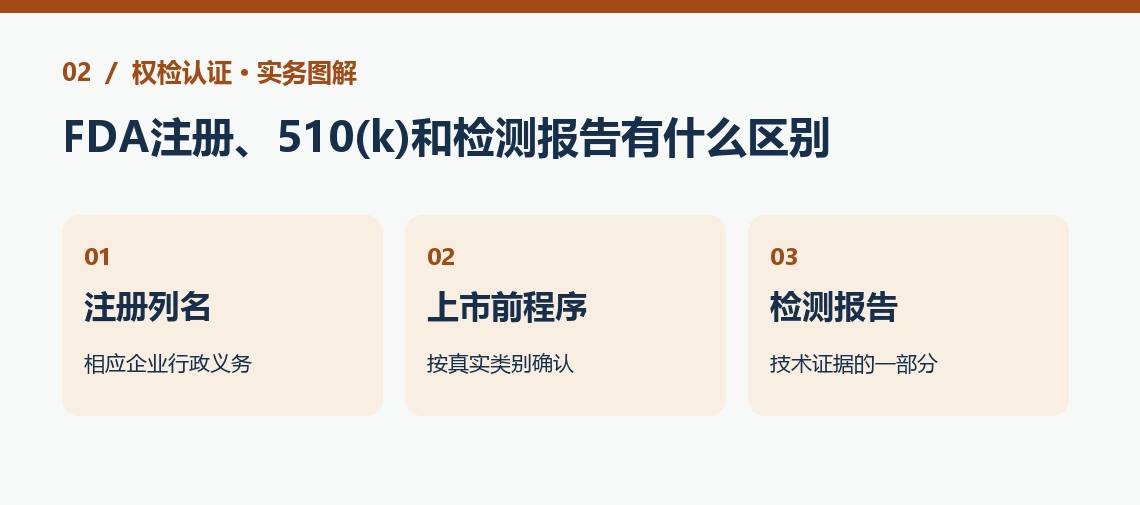
二、FDA注册、510(k)和检测报告有什么区别
2.1 是不是注册一个号码就能卖?
FDA官方注册列名提醒明确,注册和列名不表示设施或产品获得批准、许可或授权,FDA也不向医疗器械企业发所谓注册证书。
所以,先问清产品是否需要上市前程序,再安排相应注册列名等工作。不能把代办机构制作的纸质证明,当作FDA对产品安全或效果作出的认可。
2.2 510(k)到底解决什么问题?
FDA 510(k)说明将其解释为证明拟上市器械与合法上市器械实质等同性的上市前提交。需要该程序的,应取得相应clearance后再按规定上市。
并非所有医疗器械都走同一条路径,是否豁免及豁免限制也要核具体分类。英文clearance、approval与企业registration含义不同,合同和宣传不能混用。
2.3 已有检测报告和CE能不能直接代替?
报告说明特定样品、方法和项目的结果,不能自动替代适用美国上市程序。CE资料基于相应欧盟要求,也不是FDA上市授权。
已有文件可以先核完整性和技术适用性,判断哪些证据能利用、哪些需要补充。只给一张证书封面或供应商截图,不足以判断真实产品是否已完成美国要求。
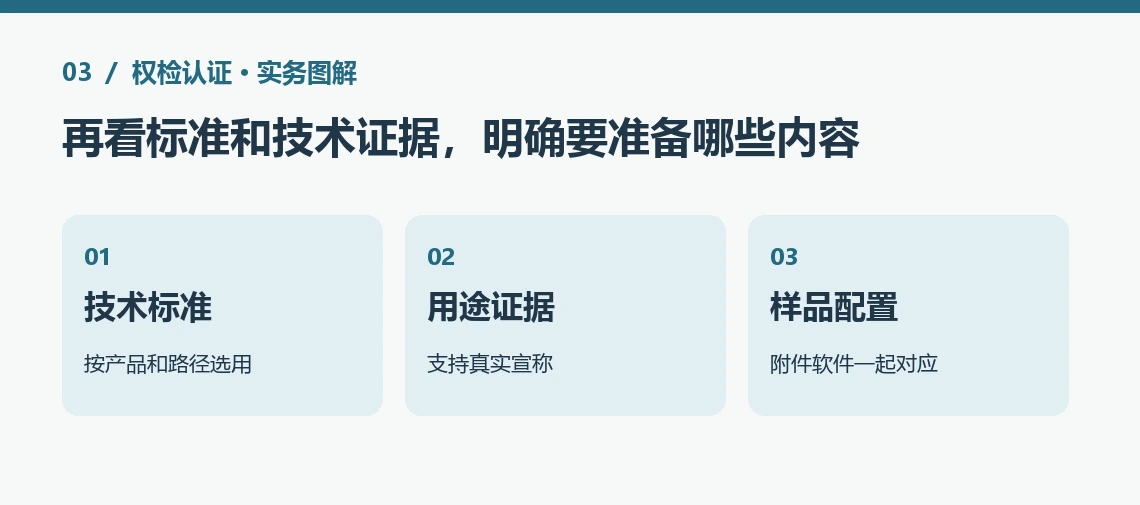
三、再看标准和技术证据,明确要准备哪些内容
3.1 医疗电气安全与风险管理各是什么?
适用医用电气设备可核IEC 60601-1通用安全和基本性能要求,并结合相应并列、专用标准及FDA认可版本。标准目录最新版本,不一定直接等于某次提交所需版本。
ISO 14971用于医疗器械风险管理过程,帮助将危险、控制和验证对应起来。它不是一张产品上市批准证,不能替代具体性能和用途证据。
3.2 技术资料通常从哪些方面梳理?
| 资料方向 | 要说明什么 | 准备时注意 |
|---|---|---|
| 安全与EMC | 供电、防护、运行性能 | 对应真实模式和附件 |
| 输出性能 | 能量、控制和相关精度 | 参数与用途相互支持 |
| 人体接触 | 接触部位、方式、时间 | 按最终产品评价 |
| 软件及控制 | 功能、保护和版本 | 不能只给操作截图 |
| 用途证据 | 目标用途和适用部位 | 不能无限扩大宣传 |
FDA 510(k)资料说明列举安全、性能、软件、生物相容性等可能涉及的证据。实际项目按产品和路径确定,并非每台美容仪做同一套测试。
3.3 FDA之外,还要看哪些事项?
适用的美国电气安全、干扰、无线功能及平台要求应另核。利用射频能量产生局部作用的设备,与无线通信设备不能混为一谈,可按ISM定义判断相应方向。
FDA相关手续不能自动覆盖全部要求;同样,一份FCC文件也不能证明医疗用途已完成FDA程序。电源、锂电池运输、标签和销售页面资料,应与实际配置分别核对。
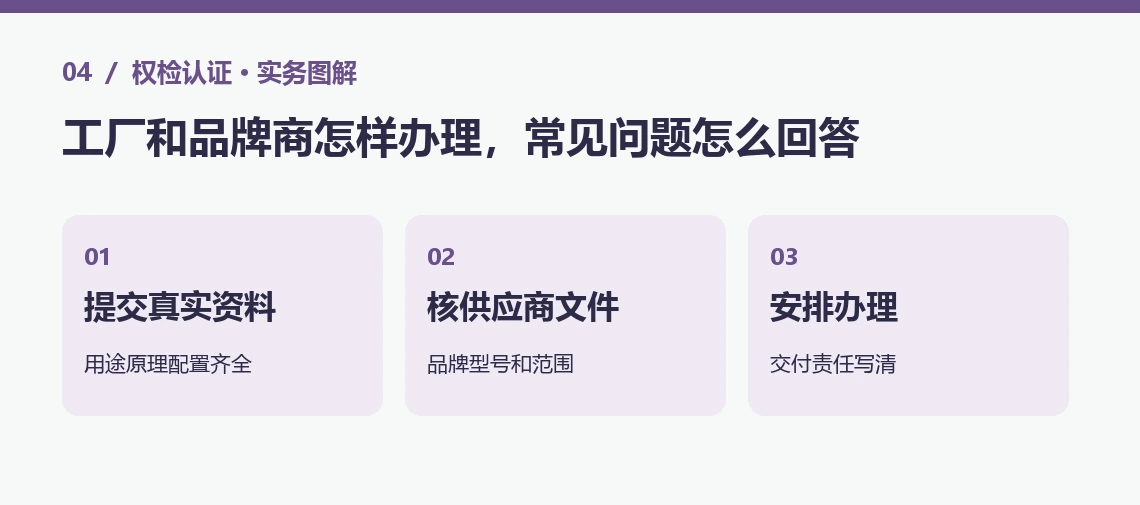
四、工厂和品牌商怎样办理,常见问题怎么回答
4.1 第一步:发哪些信息便于判断?
提供目标市场、产品原理、输出参数、使用部位与人员、说明书及销售宣称,列出主机、探头、附件、软件和电源电池配置。
同时提供已有完整报告、注册列名资料或上市文件,以及买家、平台通知原文。先分清需要技术判断、文件补充还是新程序,再制定方案。
4.2 供应商说已有FDA,贴自己的品牌能用吗?
应核所谓FDA具体指什么,文件对应的制造商、产品、型号、用途、附件和当前状态是什么。授权或供货关系、标签及责任安排也需要明确。
不能把别的品牌或不同用途文件改名提交。贴牌、软件或输出改变后,应评估对原路径和技术证据的影响,不能只按外壳相同认定可沿用。
4.3 费用和周期怎样安排更合理?
先确认分类和适用路径,再区分检测、技术资料、适用申请费用及后续维护。项目复杂程度和现有资料不同,不能保证所有美容仪一个价格、几天完成。
要求服务范围、出具方、交付文件和客户配合事项写清。对审查结果不承诺包过;发现产品或资料问题,按真实情况整改、补充和复核。
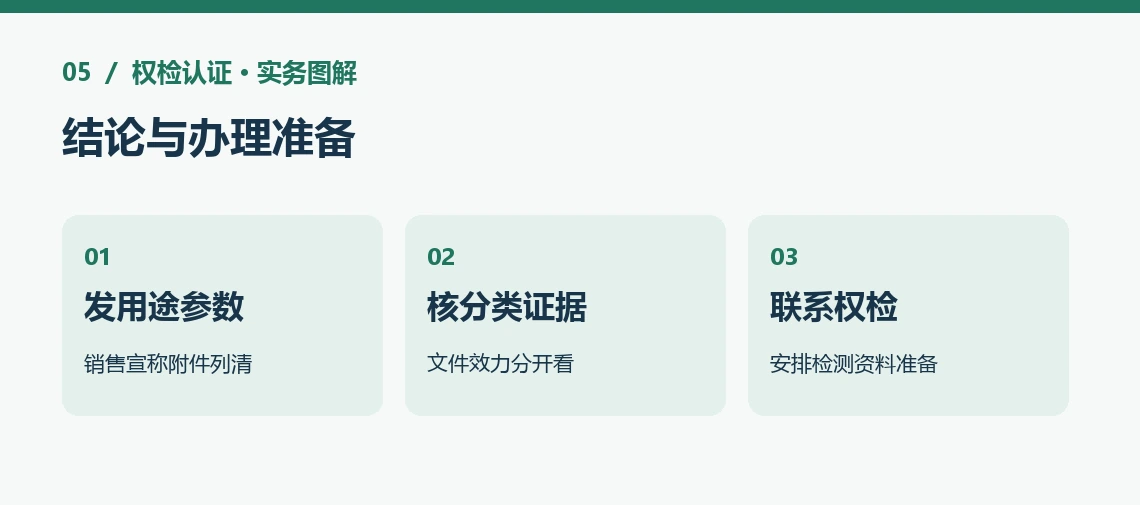
五、结论与办理准备
美容仪出口美国,关键是先判断医疗器械属性,再确认具体分类与适用上市路径。注册列名、510(k)和检测报告各有作用,不能互相替代;家用、贴牌或已有CE,也都需要结合真实产品核查。
需要判断美容仪出口美国的检测与资料要求,可把原理参数、用途宣传、型号附件和已有文件发给权检认证,我们协助梳理适用项目和缺口,明确办理前应确认的内容。
本文包含AI辅助创作内容。