一、换厂地就要重提吗
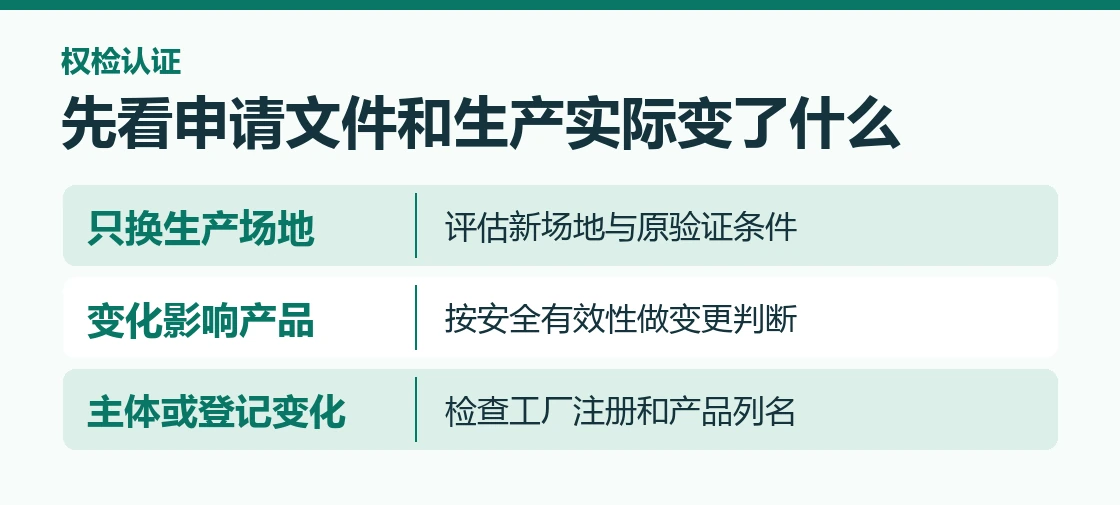
单纯更换制造地点,产品与受控工艺仍相同,通常无需仅因搬厂重提510(k)。
510(k)是向美国FDA提交的一类上市前通知,用来证明器械同已合法上市的对比器械具有实质等同性。
按21 CFR 807.81(a)(3),已上市器械的变更若可能显著影响安全或有效性,或涉及重大预期用途变化,应重新判断递交要求。
例如,新代工厂生产同一款电子监测器,产品设计、材料和工艺不变,原厂仍是责任方。先评估是否仍能达到已验证条件,并记录结论。
如果新的代工方同时换关键材料或生产方式,要看具体改变对设备的影响。采购单写“只换供应商”,不等于实际只换了地点。
现有授权人、器械用途和风险相关条件也应从原资料查清。对于换厂后对外售卖的型号,不宜仅凭采购的规格表得出结论。
客户转厂前要谁写变更说明
由原510(k)持有人或负责美国上市合规的一方组织判断。让新老工厂分别说明生产步骤、检验方式、生产环境和外包项目,医疗器械的规格、标识及预期用途回到最近获准的版本比较。
商务在交接会上可要求每处差异都指出负责人和证据,例如关键装配设备更换后,是否已有相应的工艺确认与产品验证。
二、哪些工艺变化需重点看
变化可能影响产品安全或有效性时,要用验证资料做出是否重提的判断。
美国FDA器械变更指南介绍了用风险和验证结果来判断变更的思路。换厂只有一个地点变了时,与同时换材料或工艺应分开记录。
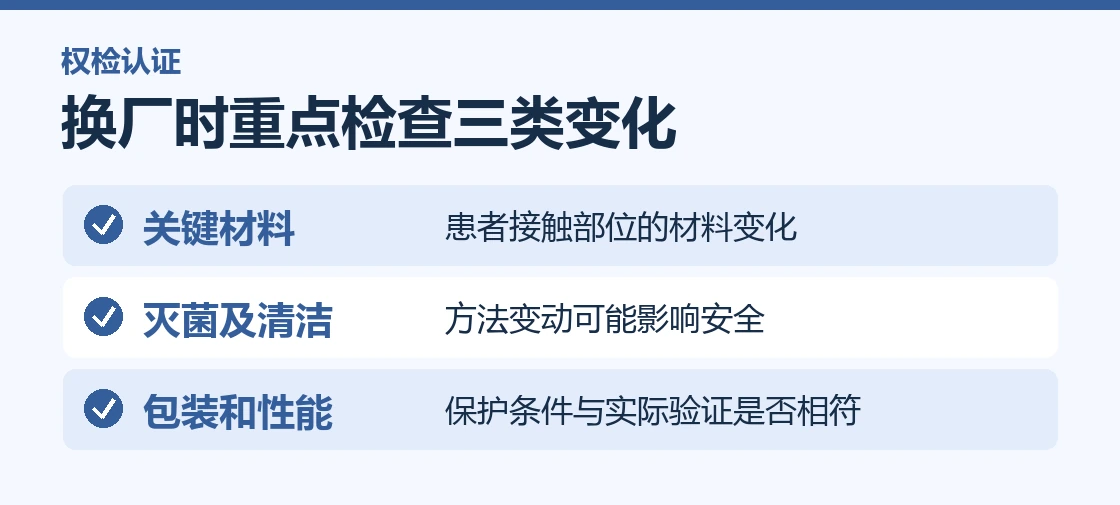
- 与人体接触的材料换规格时,关注会不会影响接触安全。性能规格类似也需核对材料变化。
- 无菌器械改用另一种灭菌方法时,要复查处理用品和工艺的影响。灭菌就是用经验证的方法将器械上微生物的风险控制到规定要求。
- 更改包装材料或封口方式时,要看原来的防护、安全使用及保存条件是否还得到支持。
按照FDA医疗器械灭菌说明,替换灭菌地点、方法或过程需要判断是否触发新提交,因情形不同应对照相应程序。
例如,换工厂后只有仓储地点不同,和改封装材料又换灭菌方式,是不同的变更。采购可把两者写成各自工序,不要在同一说明里只写“产线转移”。
怎样理解“工艺名字还是原来那个”
两家工厂都写“清洗后包装”,但清洗材料、残留控制、封口设备或包装材料可能不同。先问哪些变化可能改变实际产品表现,再找相应的验证结果,必要时回看生物相容性、无菌屏障或货架期等受影响事项。
原持有人应保留判断理由;不懂标准的销售可据此向客户说明,项目仍在做厂内确认,还是已经需要新的上市申报。
三、注册和列名要另办吗
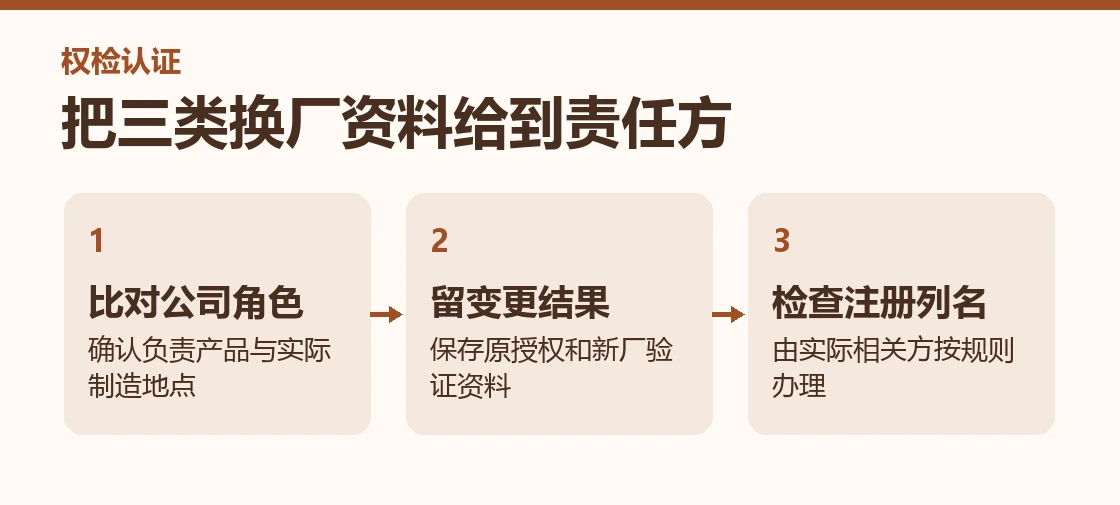
即使无需重提510(k),更换代工厂后也应检查生产场地注册、器械列名及文件责任。
“列名”指按要求在FDA系统中申报经营机构涉及的器械。FDA注册与列名说明列明机构注册和产品列名手续。
- 找原510(k)记录及责任企业,写清新厂实际负责生产、包装还是灭菌等环节。
- 把改变列出,按器械变化决定保留验证记录或准备新的上市前资料。产品实际用于哪些用途也应交接。
- 由各责任主体按职责检查原有登记和应更新的信息,避免把工厂注册状态当成产品已接受新的上市评估。
例如,客户希望先用新代工厂生产几批,同时旧工厂提供售后。可把各地生产、质量放行和技术记录的职责写清,留确定后的工厂和生产批次范围。
不同的代工业者如果沿用同一个图号,也应查设备、供应商和检验安排是否真能复制。把影响产品的验证结果和场地注册资料分开保管。
若新厂负责包装而旧厂继续灭菌,可把交接批次和各自职责写明。这样买家问能否沿用旧资料时,质量人员能提供实际过程证据。
变更实施前也可明确在哪一批开始采用新工艺,后续抽查时能知道实际发货的器械在何处生产。
切换批次与美国资料怎样配合
建立原厂最后一批与新厂第一批的批号界线,区分谁负责放行、投诉和追溯。让美国法规联系人把工厂注册、器械列名、资料更新及可能的新510(k)分别列出预计完成节点。
若仍有原厂库存,保留其原批次资料;向客户提供新厂文件时写清覆盖的器械和批号,防止客户误认为所有既有产品都要更换上市编号。
结论|FDA 510(k)换代工厂要重提吗
只换场地不能单独决定是否重提510(k)。请持有人比较器械与制造变化、形成书面判断,并安排新场地相应的注册和列名。
如需判断换厂后该先更新哪一部分,可看权检认证FDA服务。把旧510(k)编号、器械类型、新旧工序及买家要求发给权检认证,我们可帮您逐项梳理。
本文包含AI辅助创作内容。法规信息以美国食品药品监督管理局官方发布为准。